C1.1 — Description d'un système et évolution vers un état final
Objectif du chapitre. Décrire un système chimique (états physiques, corps purs et mélanges, diagramme d'état , variance, concentration, fraction molaire, pression partielle, activité) et analyser son évolution vers un état final : équation de réaction, avancement, tableau d'avancement, quotient de réaction , constante d'équilibre (loi d'action des masses), critère d'évolution ( sens direct), état final (équilibre ou réaction totale), taux d'avancement. L'objectif est de savoir déterminer la composition à l'état final à partir de et de l'état initial, y compris quand il faut résoudre une équation du second degré ou faire l'hypothèse « réaction quasi totale » : c'est l'exercice type du chapitre.
Notions
1. Description d'un système chimique
États physiques. Un corps pur peut être à l'un des trois états : solide (structure ordonnée, volume propre), liquide (volume propre, prend la forme du récipient), gaz (pas de volume propre, compressible). Un mélange est un ensemble de plusieurs corps (un mélange homogène est une solution ; un mélange hétérogène présente plusieurs phases).
Diagramme d'état . Le diagramme d'état d'un corps pur représente les domaines de stabilité des états (solide, liquide, gaz) en fonction de la pression et de la température ; les courbes qui séparent les domaines sont les courbes de coexistence (fusion, vaporisation, sublimation) ; le point triple est le point où les trois états coexistent ; au-delà du point critique, il n'y a plus de distinction entre liquide et gaz.
Variance (notion). La variance d'un système est le nombre de variables ( ou ) qu'on peut faire varier indépendamment sans changer le nombre de phases ; pour un corps pur à deux phases en équilibre, (la température détermine la pression) ; pour un corps pur à une phase, .
Grandeurs de composition. Pour un système contenant moles de chaque espèce :
- Concentration molaire : (en mol/L).
- Fraction molaire : (sans dimension, ).
- Pression partielle (gaz) : (en bar ou Pa).
- Activité : l'activité d'une espèce solutée est (avec ) ; pour un gaz, (avec ) ; pour un corps pur condensé (solide ou liquide), .
Exemple. Une solution contenant de NaCl dans : la concentration est ; si le volume total est et qu'il y a d'eau, la fraction molaire du NaCl est .
2. Transformation chimique : avancement
Une transformation chimique est une réaction entre des réactifs qui forme des produits ; elle est décrite par une équation de réaction :
Avancement. L'avancement (en mol) est la quantité de réaction qui a eu lieu ; les quantités de matière à un instant sont :
Ces relations s'écrivent de façon compacte , où est le coefficient stœchiométrique algébrique de l'espèce : pour les réactifs (consommés, ) et pour les produits (formés, ). Le signe de porte le sens de la variation : (une espèce avec diminue quand augmente).
Avancement volumique. En solution, on divise l'avancement par le volume de la solution pour obtenir l'avancement volumique (en mol/L) ; les concentrations s'écrivent alors . C'est l'avancement volumique qui apparaît dans les quotients de réaction exprimés en concentrations (mol/L) — attention à ne pas confondre (en mol, quantité de matière) et (en mol/L, concentration).
Tableau d'avancement. Le tableau d'avancement récapitule l'évolution des quantités en fonction de :
| État initial | ||||
| Variation | ||||
| État final |
Taux d'avancement. Le taux d'avancement est le rapport entre l'avancement final et l'avancement maximal (l'avancement que la réaction aurait si elle était totale, limité par le réactif limitant) :
Exemple. Une réaction avec , : le réactif limitant est ; l'avancement maximal est ; si , le taux est .
3. Quotient de réaction et constante d'équilibre
Quotient de réaction. Le quotient de réaction est le rapport des activités des produits sur celles des réactifs (chacune élevée à sa stœchiométrie) :
Pour une réaction en solution (les corps condensés ont une activité égale à ), s'exprime avec les concentrations (divisées par ).
Constante d'équilibre. À l'équilibre ( ne varie plus), prend la valeur (la constante d'équilibre) ; ne dépend que de la température (pas des concentrations initiales) ; est sans dimension (les activités sont sans dimension).
Équation de van 't Hoff (dépendance en température). La dépendance de en température est donnée par l'équation de van 't Hoff : (avec l'enthalpie standard de réaction). Conséquence : si la réaction est endothermique (), augmente avec ; si elle est exothermique (), diminue avec . (C'est l'application du principe de Le Chatelier à l'équilibre : échauffer déplace l'équilibre vers le sens endothermique.)
Critère d'évolution. Le sens de l'évolution est donné par la comparaison de et de :
Statut — Admis (second principe). Le critère est admis en PCSI : sa démonstration complète passe par le second principe (variation de l'enthalpie libre de Gibbs , chapitre C8). Il faut savoir l'appliquer pour prédire le sens d'évolution ; la dérivation par est un complément traité en C8.
État final. L'état final est soit un équilibre (, la réaction est partielle), soit une réaction totale (, le réactif limitant est totalement consommé) ; une réaction est quasi totale si (ou pour le sens inverse).
Exemple. Une réaction en solution avec , et : à l'équilibre, (avec la concentration de et à l'équilibre) ; on a (racine positive) ; ; le taux est (la réaction est partielle).
4. Détermination de la composition à l'état final
Méthode générale.
- Écrire l'équation de réaction et le tableau d'avancement (avec inconnu).
- Écrire à l'état final (en fonction de et des quantités initiales).
- Résoudre l'équation (souvent une équation du second degré) : on garde la racine physiquement admissible ().
- En déduire la composition à l'état final () et le taux .
Hypothèse « réaction quasi totale ». Si est très grand (), la réaction est quasi totale : on suppose que le réactif limitant est totalement consommé () ; on vérifie ensuite que l'hypothèse est cohérente : la quantité restante du réactif limitant doit être négligeable devant (critère usuel ) ; si est très petit (), la réaction est quasi nulle ().
Exemple. La réaction avec et : l'équation est ; en prenant la racine carrée : ; (l'autre racine est rejetée car négative) ; la composition à l'état final est et ; le taux est .
Exemple (quasi totale). La même réaction avec : l'hypothèse « quasi totale » donne ; la vérification : avec la petite quantité restante ; ; (négligeable devant ) ; l'hypothèse est cohérente ; .
Capacités exigibles
- C1.1.avancement — Déterminer la composition à l'état final : écrire l'équation de réaction et le tableau d'avancement ; exprimer en fonction de ; appliquer le critère à l'état final ; résoudre l'équation (du second degré si besoin) en gardant la racine admissible () ; utiliser l'hypothèse « réaction quasi totale » si (ou ) et vérifier la cohérence ; en déduire la composition (), le taux et les fractions molaires à l'état final.
Ce qui tombe en colle et en DS
déterminer la composition à l'état final à partir de et de l'état initial, y compris quand il faut résoudre une équation du second degré ou faire une hypothèse « réaction quasi totale ».
Pièges classiques
- Racine admissible : l'équation du second degré donne deux racines ; il ne faut garder que la racine physiquement admissible () ; il ne faut pas oublier de rejeter la racine négative ou supérieure à (sinon on obtient des quantités négatives) ; la racine admissible est toujours dans .
- K° sans dimension : la constante d'équilibre est sans dimension (les activités sont sans dimension) ; il ne faut pas écrire avec des unités (sinon on confond et un quotient de concentrations non normalisées) ; les concentrations sont divisées par et les pressions par .
- Corps condensés : activité = 1 : pour un corps pur condensé (solide ou liquide), l'activité est égale à (elle n'apparaît pas dans ) ; il ne faut pas inclure la concentration d'un solide ou d'un liquide pur dans (sinon on modifie la constante) ; seules les espèces solutées et les gaz apparaissent dans .
- Hypothèse quasi totale : vérification : si on fait l'hypothèse « réaction quasi totale » (), il faut vérifier que l'hypothèse est cohérente (la quantité restante est négligeable devant ) ; il ne faut pas supposer la réaction totale sans vérifier (sinon on peut se tromper si n'est pas assez grand) ; le seuil est (en général).
- Taux d'avancement : : le taux est calculé avec (l'avancement maximal, limité par le réactif limitant) ; il ne faut pas confondre (le maximum théorique) et (l'avancement effectif) ; (sur les réactifs).
- Critère d'évolution : vs : le sens de l'évolution est donné par comparé à (pas par les concentrations initiales seules) ; il ne faut pas supposer que la réaction va dans le sens direct parce qu'il y a plus de réactifs que de produits (sinon on ignore le critère) ; c'est qui décide.
- K° ne dépend que de T : la constante d'équilibre ne dépend que de la température (pas des concentrations initiales, pas de la pression totale) ; il ne faut pas faire varier quand on change les concentrations (sinon on modifie la constante) ; change seulement si on change la température (via l'équation de van 't Hoff).
Graphe de référence
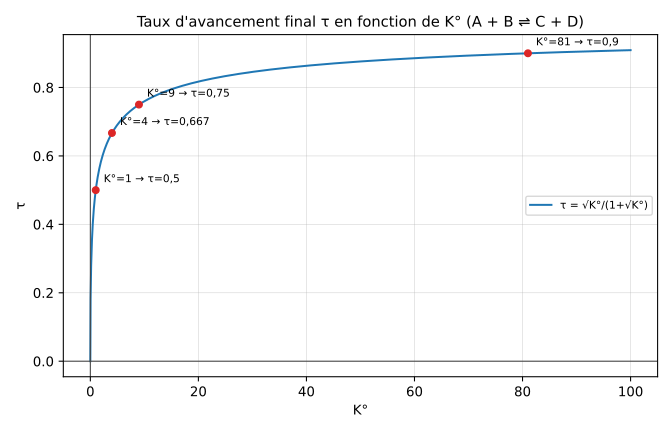
Taux d'avancement final de la réaction (avec et ) en fonction de la constante d'équilibre : . La courbe est croissante : pour , ; pour , ; pour , ; pour , ; pour , . Plus est grand, plus la réaction est totale ().
Pour aller plus loin
Ce chapitre n'a pas de renvoi spécifique dans la table du §4 de l'annexe Ressources, exercices et annales (programme non explicitement couvert par les thèmes recensés) — voir la page générale pour les manuels recommandés, les banques d'exercices gratuites et les annales par matière.