C1.2 — Évolution temporelle d'un système chimique — cinétique
Objectif du chapitre. Étudier l'évolution temporelle d'un système chimique : la vitesse de réaction (vitesse volumique, vitesse de formation/disparition), les lois de vitesse (ordre 0, 1, 2), la constante de vitesse, le temps de demi-réaction, les méthodes intégrale et différentielle, la dégénérescence de l'ordre, la loi d'Arrhenius (énergie d'activation), le suivi expérimental (spectrophotométrie, conductimétrie, pH) ; et les mécanismes réactionnels : actes élémentaires, molécularité, intermédiaires, approximation de l'état quasi stationnaire (AEQS), étape cinétiquement déterminante, catalyse. L'objectif est de savoir établir une loi de vitesse à partir d'un mécanisme avec l'AEQS : c'est l'exercice type du chapitre.
Notions
1. Vitesse de réaction
Pour la réaction dans un réacteur fermé de volume constant, la vitesse volumique de réaction est :
(en mol·L⁻¹·s⁻¹) ; elle est liée aux vitesses de formation et de disparition des espèces par :
La concentration d'un réactif diminue () ; la vitesse de disparition est donc positive ; la vitesse de formation d'un produit est positive ; la vitesse volumique est toujours positive (elle est divisée par la stœchiométrie).
Exemple. Pour : ; si diminue de en , alors .
2. Lois de vitesse et ordre
La loi de vitesse relie la vitesse aux concentrations des réactifs :
où est la constante de vitesse (sa dimension dépend de l'ordre) et , sont les ordres partiels (en général entiers : , , ) ; l'ordre global est .
Ordre 0 : (la vitesse est indépendante de la concentration) ; la concentration diminue linéairement : ; le temps de demi-réaction est (il dépend de ).
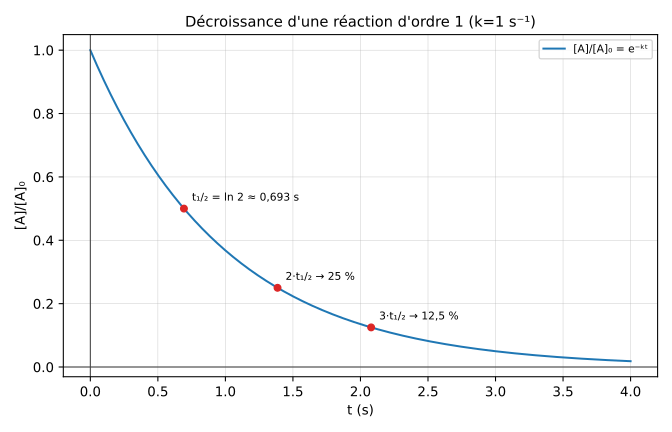
Ordre 1 : ; la concentration décroît exponentiellement : ; le temps de demi-réaction est (il est constant, indépendant de ).
Ordre 2 : ; la concentration décroît hyperboliquement : ; le temps de demi-réaction est (il dépend de ).
Exemple. Une réaction d'ordre 1 avec : ; après , il reste du réactif initial.
3. Méthodes intégrale et différentielle
Méthode intégrale. On intègre la loi de vitesse pour obtenir ; on trace la concentration (ou une fonction de la concentration) en fonction du temps : si la courbe est linéaire, l'ordre est confirmé (ordre 0 : vs ; ordre 1 : vs ; ordre 2 : vs ) ; la pente donne (ordre 0 : ; ordre 1 : ; ordre 2 : ).
Lois intégrées — à savoir refaire (intégration). Avec : ordre 0 → → ; ordre 1 → → ; ordre 2 → → . D'où les temps de demi-réaction (avec ) : ordre 0 , ordre 1 (constant), ordre 2 .
Statut — Admis (résolution d'ED). Chaque loi de vitesse est une équation différentielle du 1er ordre (séparable) en ; leur résolution (séparation des variables puis intégration) est un outil de calcul traité en M4 (chapitre 4 des maths, ED séparables) et admise ici — on la reproduit (les 3 intégrations ci-dessus) sans re-démontrer la méthode.
Méthode différentielle. On trace en fonction de ; la pente donne l'ordre (car ) ; l'ordonnée à l'origine donne ; c'est une méthode directe (pas d'intégration).
Exemple. Si : l'ordre est et ; si : l'ordre est et .
4. Dégénérescence de l'ordre
La dégénérescence de l'ordre (ou pseudo-ordre) est une méthode pour simplifier l'étude d'une réaction complexe (plusieurs réactifs) : on met un excès très grand d'un réactif (par exemple ) pour que sa concentration soit constante () ; la loi de vitesse devient avec (une constante apparente) ; la réaction dégénère en un ordre plus simple (par exemple un pseudo-ordre 1).
Exemple. Une réaction d'ordre 2 () avec : est constante ; la loi devient avec (un pseudo-ordre 1) ; la courbe vs est linéaire de pente .
5. Loi d'Arrhenius
La constante de vitesse dépend de la température selon la loi d'Arrhenius :
où est le facteur pré-exponentiel (fréquence des collisions) et l'énergie d'activation (en J/mol) ; en prenant le logarithme : ; la droite vs a une pente ; est dégagé de la pente : .
Exemple. Si est multipliée par quand passe de à : ; .
6. Suivi expérimental
Le suivi de la cinétique utilise une grandeur proportionnelle à la concentration d'une espèce :
- Spectrophotométrie : l'absorbance (loi de Beer-Lambert) est proportionnelle à la concentration d'une espèce colorée ; on suit pour déduire . Dans cette loi, est la concentration (mol/L), est la longueur du trajet de la lumière dans la cuve (en m, typiquement ) et est le coefficient d'extinction molaire (en L·mol⁻¹·m⁻¹) : il caractérise l'intensité avec laquelle l'espèce absorbe à la longueur d'onde choisie (il est propre à chaque espèce et dépend de la longueur d'onde ; on le détermine par étalonnage).
- Conductimétrie : la conductance est proportionnelle à la concentration des ions ; on suit pour déduire la concentration d'un ion (par exemple dans une réaction acido-basique).
- pH : le pH est lié à la concentration en par ; on suit pour déduire .
Exemple. Une réaction où une espèce colorée disparaît (absorbance maximale ) : si à et à , l'absorbance décroît exponentiellement ( divisée par toutes les ) : la réaction est d'ordre 1 avec et .
7. Mécanismes réactionnels et AEQS
Un mécanisme réactionnel est une suite d'actes élémentaires (étapes simples) qui composent la réaction globale ; chaque acte élémentaire a une molécularité (nombre de molécules qui réagissent : monomoléculaire, bimoléculaire) ; les intermédiaires réactionnels sont des espèces formées puis consommées (elles n'apparaissent pas dans la réaction globale).
Approximation de l'état quasi stationnaire (AEQS). Pour un intermédiaire formé puis consommé, l'AEQS suppose que sa concentration est quasi constante () après un court temps (l'intermédiaire est formé et consommé à la même vitesse) ; on résout pour exprimer en fonction des réactifs, puis on substitue dans la loi de vitesse de l'étape lente (l'étape cinétiquement déterminante). L'AEQS se distingue du pré-équilibre : dans le pré-équilibre, l'étape rapide réversible est à l'équilibre (), alors que l'AEQS ne suppose que la constance de (sans équilibre cinétique).
Exemple. Le mécanisme : (1) (rapide), (2) (lente) : l'AEQS sur donne ; si l'étape 1 est rapide et quasi à l'équilibre : ; la vitesse est ; si (l'étape 2 est très lente) : (ordre 1 en et en ).
Catalyse. Un catalyseur accélère la réaction sans être consommé (il participe au mécanisme mais est régénéré) ; il abaisse l'énergie d'activation (il propose un mécanisme alternatif avec une barrière plus basse) ; le catalyseur ne modifie pas la constante d'équilibre (il accélère les deux sens de la réaction).
Capacités exigibles
- C1.2.loi-vitesse — Établir une loi de vitesse : déterminer les ordres partiels et l'ordre global (par méthode intégrale ou différentielle) ; calculer la constante de vitesse (sa dimension dépend de l'ordre) ; intégrer la loi pour obtenir et le temps de demi-réaction (ordre 0 : ; ordre 1 : ; ordre 2 : ) ; appliquer la dégénérescence de l'ordre (excès d'un réactif) pour simplifier l'étude ; utiliser la loi d'Arrhenius pour dégager de la pente de vs .
- C1.2.AEQS — Établir une loi de vitesse par l'état quasi stationnaire : identifier les intermédiaires réactionnels (formés puis consommés) ; appliquer l'AEQS () pour exprimer en fonction des réactifs ; substituer dans la loi de vitesse de l'étape cinétiquement déterminante (l'étape lente) ; en déduire la loi de vitesse globale et l'ordre ; vérifier que l'intermédiaire n'apparaît pas dans la loi finale.
Ce qui tombe en colle et en DS
établir une loi de vitesse à partir d'un mécanisme avec l'AEQS.
Pièges classiques
- Vitesse volumique : stœchiométrie : la vitesse volumique est divisée par la stœchiométrie (par pour , par pour ) ; il ne faut pas oublier la stœchiométrie (sinon on confond la vitesse de disparition de et la vitesse volumique) ; pour , (pas ).
- Temps de demi-réaction : ordre 1 constant : pour une réaction d'ordre 1, est constant (indépendant de ) ; pour les ordres 0 et 2, dépend de ( pour l'ordre 0, pour l'ordre 2) ; il ne faut pas supposer que est constant pour tous les ordres (sinon on identifie le mauvais ordre).
- AEQS : intermédiaire quasi constant : l'AEQS suppose que (l'intermédiaire est formé et consommé à la même vitesse) ; il ne faut pas supposer que (sinon on annule l'intermédiaire) ; l'AEQS est valide après un court temps (pas au début de la réaction) ; l'intermédiaire n'apparaît pas dans la loi de vitesse finale (il est éliminé par l'AEQS).
- Étape cinétiquement déterminante : la vitesse globale est déterminée par l'étape la plus lente (l'étape cinétiquement déterminante) ; il ne faut pas utiliser la loi de vitesse de l'étape rapide (sinon on surestime la vitesse) ; l'étape rapide est quasi à l'équilibre (on utilise la constante d'équilibre pour exprimer l'intermédiaire).
- Loi d'Arrhenius : pente négative : la pente de vs est (négative) ; il ne faut pas oublier le signe (sinon on calcule négatif) ; (la pente est négative, donc est positive) ; est en J/mol (pas en kJ/mol si on utilise ).
- Dégénérescence : excès très grand : la dégénérescence de l'ordre est valide seulement si l'excès est très grand (, en général ) ; il ne faut pas supposer que est constante si l'excès est insuffisant (sinon varie et la loi n'est plus un pseudo-ordre) ; la constante apparente dépend de (il faut préciser ).
- Catalyse : ne modifie pas K° : un catalyseur accélère la réaction (il abaisse ) mais ne modifie pas la constante d'équilibre (il accélère les deux sens de la réaction) ; il ne faut pas supposer que le catalyseur déplace l'équilibre (sinon on confond cinétique et thermodynamique) ; le catalyseur est régénéré (il n'est pas consommé).
Graphe de référence
Décroissance de la concentration relative en fonction du temps pour une réaction d'ordre 1 avec : . La courbe est exponentielle : pour , ; pour , ; pour , . Le temps de demi-réaction est constant (indépendant de ) : c'est la signature d'une réaction d'ordre 1.
Pour aller plus loin
Annales utilisables sur ce chapitre (§4 de l'annexe Ressources, exercices et annales) : CCINP Chimie PC/PSI (parties cinétique et redox).
Voir aussi Ressources, exercices et annales pour les manuels recommandés et les banques d'exercices gratuites.