P3.3 — Second principe
Objectif du chapitre. Étudier le second principe de la thermodynamique : l'entropie (fonction d'état), le bilan entropique avec , la réversibilité, l'entropie d'un gaz parfait et d'une phase condensée, les transferts thermiques et la température, et le diagramme . L'objectif est de savoir établir un bilan entropique : c'est l'exercice type du chapitre.
Notions
1. Entropie et second principe
L'entropie est une fonction d'état (en J/K) qui mesure le désordre (ou le nombre de micro-états) d'un système. Le second principe s'énonce :
L'entropie d'un système isolé ne peut qu'augmenter (ou rester constante) : .
C'est le sens des transformations : les processus naturels sont irréversibles (l'entropie augmente) ; les processus réversibles (idéaux) ont (l'entropie est conservée).
Interprétation statistique. L'entropie est (formule de Boltzmann), où est le nombre de micro-états compatibles avec l'état macroscopique. Un système évolue vers les états plus probables (plus grand , plus grande ) : c'est le sens du temps thermodynamique.
2. Bilan entropique
Le bilan entropique d'un système (entre deux états) s'écrit
- : entropie échangée avec l'extérieur (par transfert thermique) ; elle peut être positive ou négative. Pour un transfert thermique à la température (réversible) : .
- : entropie créée par les irréversibilités (frottement, diffusion, transfert thermique à travers un écart de température, réaction chimique) ; elle est toujours positive (ou nulle pour une transformation réversible).
Point crucial. (variation d'entropie du système) peut être négative (si le système cède de l'entropie) ; mais est toujours . Pour un système isolé () : (second principe).
Exemple (transfert thermique). Transfert de d'un réservoir chaud () vers un réservoir froid () :
- Réservoir chaud : (il cède de l'entropie).
- Réservoir froid : (il reçoit de l'entropie).
- Système total (les deux réservoirs) : ; (transfert irréversible à travers un écart de température).
3. Réversibilité
Une transformation est réversible si elle peut être inversée sans laisser de trace dans l'univers (système + extérieur) ; c'est le cas des transformations quasi statiques sans irréversibilité (pas de frottement, pas d'écart de température, pas de diffusion). Pour une transformation réversible : , et (la chaleur réversible divisée par la température).
Isentropique. Une transformation isentropique est une transformation réversible sans échange de chaleur () : comme (réversible) et , on a — l'entropie est constante. C'est donc une adiabatique réversible (adiabatique = sans échange de chaleur, réversible = pas d'entropie créée). La distinction est essentielle pour ch19 (machines thermiques) : un cycle de Carnot est composé de deux isothermes réversibles et de deux isentropes (adiabatiques réversibles).
Irréversibilités usuelles.
- Transfert thermique à travers un écart de température () : .
- Détente libre (Joule) d'un gaz parfait dans le vide : (pas de travail, pas de chaleur, mais ).
- Frottement (dissipation mécanique) : .
- Diffusion (mélange) : (le mélange est plus probable que la séparation).
4. Entropie d'un gaz parfait
Pour un gaz parfait, l'entropie (par mole) est une fonction de et (ou ) :
Démonstration (3 lignes — à savoir refaire). Pour un gaz parfait, l'entropie est une fonction d'état ; sur une transformation réversible, . Le premier principe donne (avec ). La loi des gaz parfaits donne , donc . D'où . La seconde forme suit en utilisant (donc ) et .
Formules usuelles.
- Isotherme ( cste) : .
- Isochore ( cste) : .
- Isobare ( cste) : .
- Générale : .
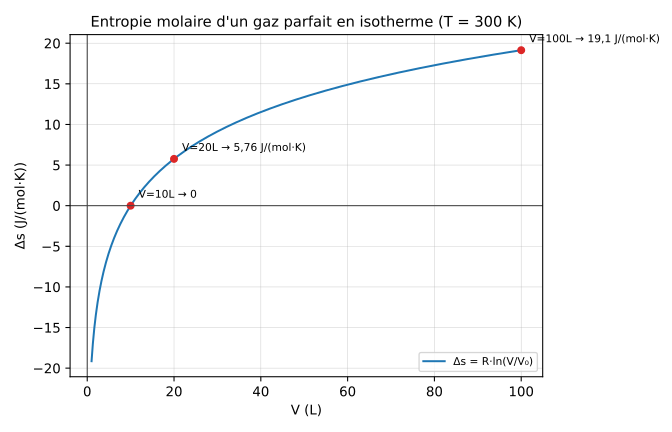
Exemple. Détente isotherme réversible de de gaz parfait de à à : (l'entropie augmente : le gaz s'étale dans un volume plus grand, plus d'états possibles). La chaleur échangée est (cohérent avec le chapitre P3.2, ).
5. Entropie d'une phase condensée
Pour une phase condensée (liquide, solide), le volume est quasi constant (incompressible) : (avec la capacité thermique molaire). L'entropie dépend surtout de la température (pas du volume).
Fusion et vaporisation. À la température de fusion (pression constante), la chaleur latente de fusion est échangée : (l'entropie augmente : le solide fond, plus de désordre). De même, à la température d'ébullition : (la vaporisation augmente fortement l'entropie, car le gaz a beaucoup plus d'états que le liquide).
Exemple. Fusion de la glace à (, ) : (l'entropie augmente de quand la glace fond).
6. Diagramme
Le diagramme (température en fonction de l'entropie massique ) est le diagramme naturel du second principe. L'aire sous une courbe donne la chaleur échangée : (pour une transformation réversible).
Utilité. Les cycles thermiques (Carnot, Rankine, Brayton) se lisent facilement sur le : l'aire du cycle donne le travail net ; les transformations réversibles sont des courbes (isothermes horizontales, adiabates verticales), les irréversibilités sont des sauts (augmentation de ).
Exemple (cycle de Carnot). Sur le , le cycle de Carnot est un rectangle : deux isothermes (chauffage à , refroidissement à ) et deux adiabates (verticales, constant). L'aire du rectangle donne le travail net ; le rendement est (chapitre P3.4).
7. Applications et prolongements (complément hors programme)
Production d'entropie dans une machine. Dans une machine réelle (moteur, compresseur, échangeur), la production d'entropie est la mesure des pertes (frottement, écart de température, turbulence) : plus est grande, plus la machine est loin de la réversibilité (et plus son rendement est faible). L'analyse exergétique (ou de l'exergie, hors programme) quantifie les pertes d'exergie (énergie « inutilisable ») dues à la production d'entropie : (avec la température de l'environnement).
Entropie et information. L'entropie thermodynamique est liée à l'entropie informationnelle (Shannon, hors programme) : (moyenne de l'information sur les micro-états). C'est le lien entre la thermodynamique et la théorie de l'information (paradoxe de Maxwell, démon de Maxwell) : l'information est une grandeur physique (effacer un bit coûte au moins d'énergie, limite de Landauer).
Équilibre thermodynamique. À l'équilibre, l'entropie du système isolé est maximale (pas de transformation spontanée possible) ; les critères d'équilibre sont : uniforme (pas de gradient de température), uniforme (pas de gradient de pression), uniforme (pas de diffusion). C'est le maximum d'entropie qui définit l'équilibre (pas le minimum d'énergie, sauf à et fixes où c'est le minimum d'enthalpie libre ).
Enthalpie libre de Gibbs (hors programme — Culture). À et fixes, le critère d'équilibre est le minimum de l'enthalpie libre de Gibbs ; la variation donne le travail utile maximal (ex. réactions chimiques, électrochimie) : → réaction spontanée, → équilibre, → réaction non spontanée (il faut fournir du travail).
Capacités exigibles
- P3.3.bilan-entropique — Établir un bilan entropique : écrire avec ; calculer (transferts thermiques) et (via les formules du gaz parfait ou de la phase condensée) ; vérifier (second principe).
Pièges classiques
- toujours : l'entropie créée est toujours positive (ou nulle pour une transformation réversible) ; il ne faut pas la confondre avec (qui peut être négatif si le système cède de l'entropie).
- Système isolé : pour un système isolé (), (second principe) ; l'entropie d'un système isolé ne diminue jamais (elle est conservée pour une transformation réversible, augmente pour une transformation irréversible).
- Transfert thermique irréversible : si la chaleur passe à travers un écart de température (), il y a création d'entropie () ; pour un transfert réversible (), .
- Entropie du gaz parfait : ; il ne faut pas oublier le terme (il est nul pour une transformation isochore, mais non nul pour une isotherme ou une isobare).
- Chaleur latente : la fusion et la vaporisation augmentent l'entropie () ; la solidification et la condensation diminuent l'entropie () ; il ne faut pas confondre le signe (la vaporisation est endothermique et augmente ).
- Diagramme : l'aire sous la courbe donne la chaleur (pas le travail) ; le travail net d'un cycle est l'aire du cycle (sur le ou le ) ; il ne faut pas confondre les deux aires.
Graphe de référence
Entropie massique d'un gaz parfait (par mole) en fonction du volume pour une isotherme à : (avec ). La courbe est un logarithme : augmente avec (le gaz s'étale, plus d'états possibles). Pour : ; pour : .
Pour aller plus loin
Annales utilisables sur ce chapitre (§4 de l'annexe Ressources, exercices et annales) : CCINP Physique 2, Mines PSI Physique 1 (premières questions).
Voir aussi Ressources, exercices et annales pour les manuels recommandés et les banques d'exercices gratuites.